

La Aemps ha actualizado las condiciones de prescripción, dispensación y utilización de los medicamentos cuyo principio activo sea la toxina botulínica cuando su uso tenga fines estéticos. Esta disposición sustituyó de forma íntegra a la anterior Circular 2/2010, que regulaba únicamente los medicamentos basados en la toxina botulínica tipo A en este ámbito. La necesidad de adecuar el marco normativo respondió a la autorización comunitaria y nacional de nuevos preparados, entre los que el organismo regulador destacó la reciente incorporación de la toxina trenibotulínica tipo E.
La circular determina que estos nuevos fármacos comparten los mismos niveles de riesgo, requisitos de administración y condiciones de empleo que los tratamientos tradicionales. En consecuencia, todos quedaron clasificados bajo la categoría de medicamentos de uso hospitalario, sometidos a prescripción facultativa restringida y reservados para intervenciones que solo pueden realizarse o seguirse en medio hospitalario o en centros asistenciales autorizados. El ámbito de aplicación abarca a la industria farmacéutica, las autoridades sanitarias de las comunidades autónomas, los consejos generales de colegios oficiales de médicos y farmacéuticos, y las sociedades científicas.
En lo relativo al acto clínico, la administración quedó restringida a profesionales sanitarios facultados legalmente para prescribir medicamentos, dentro del ejercicio de su profesión y según la ficha técnica. El texto impuso que cuenten con cualificación adecuada, experiencia contrastada en el tratamiento y los equipos e instrumentación idóneos. Asimismo, las aplicaciones quedaron limitadas en exclusiva a establecimientos sanitarios autorizados conforme a la normativa autonómica aplicable.
El documento fijó medidas concretas de control para garantizar la seguridad clínica del paciente. El facultativo responsable de prescribir y administrar el producto tiene que cumplimentar y custodiar una ficha de seguimiento ajustada al modelo oficial que figura en el anexo de la disposición. Este documento debe consignar los datos identificativos del paciente, el medicamento empleado, la fecha, el nombre del médico, la dosis administrada y el número de inyecciones. Los registros deben permanecer actualizados ante cualquier requerimiento o inspección de las autoridades autonómicas competentes.
Antes de proceder a la primera administración, el profesional debe trasladar obligatoriamente al paciente una información detallada que incluya el objetivo terapéutico perseguido, la técnica de aplicación, los beneficios previstos, la duración estimada del efecto y las incomodidades o riesgos derivados de la intervención. El protocolo advirtió de forma expresa de que las unidades de dosificación difieren según el medicamento y no son intercambiables entre los distintos preparados existentes en el mercado.
Control y cadena de frío
El suministro de estos tratamientos quedó igualmente regulado en sus fases de distribución y custodia. El texto estableció que el envío se canalice desde los laboratorios titulares o entidades de distribución autorizadas hacia los servicios de farmacia hospitalaria o hacia las oficinas de farmacia autorizadas a surtir los depósitos de medicamentos de los centros sanitarios acreditados en cada autonomía. Durante las operaciones de transporte, las entidades distribuidoras y los laboratorios deben adoptar las medidas necesarias para preservar la cadena de frío cuando proceda.

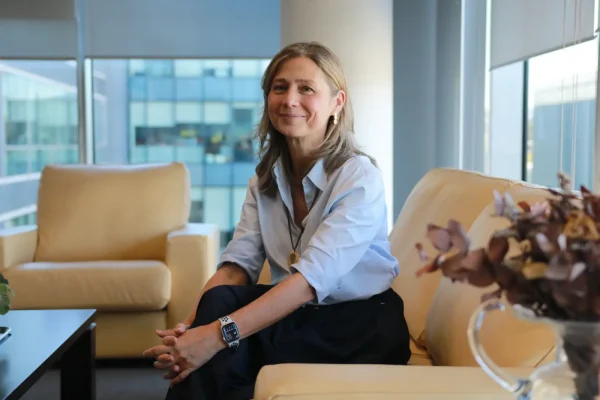 María Jesús Lamas, directora de la Agencia Española de Medicamentos (Aemps).:
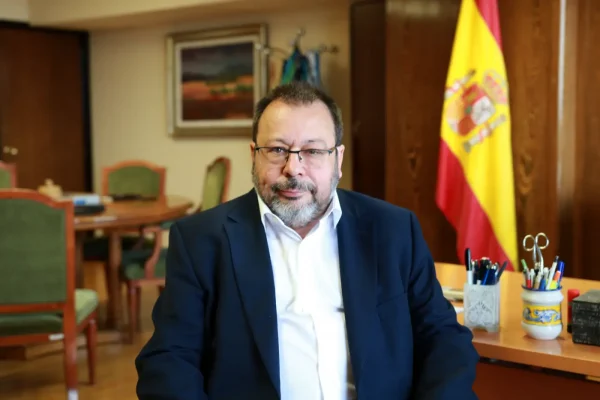 César Hernández, director general de Cartera Común de Servicios del SNS y Farmacia.:
 Raquel Yotti, comisionada del Perte para la Salud de Vanguardia:
 Juan Yermo, director general de Farmaindustria.:
