
La Administración de Alimentos y Medicamentos de los Estados Unidos (FDA) ha fijado de forma oficial sus Iniciativas de Prioridad Científica y de Investigación bajo las Enmiendas de Tarifas de Usuarios de Medicamentos Genéricos (GDUFA) para el año fiscal 2027. Las directrices resultaron del trabajo conjunto con el sector farmacéutico tras la celebración del taller público de consulta en junio de 2026. La estrategia tiene como fin encauzar la financiación regulatoria y los contratos científicos que servirán de base para la posterior publicación de guías específicas de producto.
El plan de trabajo sitúa la innovación en el centro del procedimiento regulatorio, priorizando la incorporación de la inteligencia artificial, el aprendizaje automático y las representaciones virtuales tipo gemelos digitales (digital twins). Las herramientas se orientarán al diseño de formulaciones, la supervisión de ingredientes inactivos y la optimización de los procesos de fabricación automatizada. Con esta medida, la agencia busca agilizar la evaluación técnica de los medicamentos equivalentes.
El eje principal de las actuaciones recaerá sobre los medicamentos genéricos complejos, definidos como aquellos fármacos que presentan dificultades técnicas de replicación por su vía de administración o por las características de su composición física. La agencia regulatoria pretende reducir las barreras de desarrollo en esta clase de terapias para facilitar la presencia de alternativas de menor coste en el mercado sanitario.
Control analítico de nitrosaminas
La mitigación de impurezas constituye otro de los bloques centrales dentro de las prioridades asignadas para el periodo fiscal 2027. La FDA contempla el perfeccionamiento de los métodos analíticos científicos dirigidos a evaluar, predecir y reducir las trazas de nitrosaminas y de impurezas relacionadas con la sustancia droga (Nitrosamine Drug Substance-Related Impurities, NDSRI). La meta científica se enfoca en reforzar la seguridad de los pacientes mediante una mayor sensibilidad en las detecciones.
De forma paralela, el organismo estadounidense impulsará la revisión de las exigencias para la demostración de la bioequivalencia. La estrategia contempla la expansión de los estándares in vitro y la aplicación de criterios de flexibilidad regulatoria. La adopción de estos ensayos busca sustituir determinados estudios de gran complejidad, optimizando los recursos dedicados a la verificación de la equivalencia terapéutica frente al fármaco de referencia.
Evaluación de dispositivos combinados
En lo relativo a las formas farmacéuticas específicas, las directrices establecen la estandarización de pruebas para productos de liberación modificada y dispositivos combinados con medicamentos, tales como inhaladores y autoinyectores. El trabajo regulatorio se centrará en analizar hasta qué punto las diferencias en el diseño físico de los dispositivos repercuten en la seguridad del tratamiento o propician errores de medicación en el uso clínico.
Las investigaciones abarcarán de igual modo el ámbito de las terapias tópicas y oftálmicas. La agencia estadounidense avanzará en el desarrollo de ensayos de permeación in vitro (IVPT) y en metodologías de bioequivalencia para fármacos aplicados sobre la piel o la mucosa ocular. Estos métodos servirán para evaluar de forma eficaz aquellos productos que muestren diferencias cualitativas o cuantitativas en su composición respecto al medicamento original de referencia.
El marco científico se complementa con la estructura económica de la agencia estadounidense para el nuevo periodo. La FDA mantiene en vigor las tasas de usuario relativas al programa GDUFA III correspondientes al año fiscal 2027, las cuales comenzaron a aplicarse el 1 de octubre de 2026. Dentro del esquema tarifario actualizado, el coste estipulado por la tramitación de una solicitud de nuevo medicamento genérico (ANDA) quedó fijado en 375.684 dólares.
Con la definición de estas prioridades de investigación y la fijación del marco financiero, el regulador estadounidense determina las líneas de trabajo que canalizarán la asignación de ayudas y contratos públicos durante el año fiscal 2027. La información obtenida a través de estos proyectos de investigación sustentará la posterior redacción de las guías regulatorias destinadas a la industria farmacéutica.

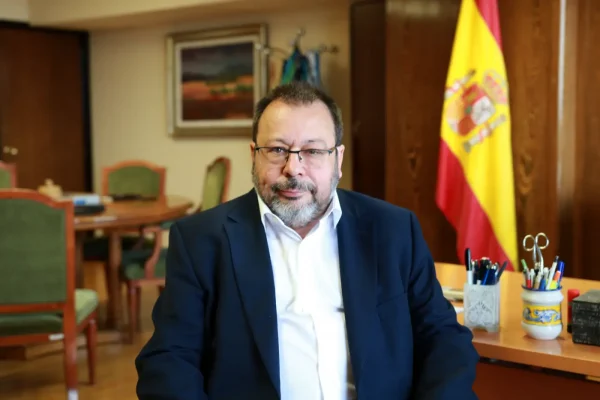 César Hernández, director general de Cartera Común de Servicios del SNS y Farmacia.:
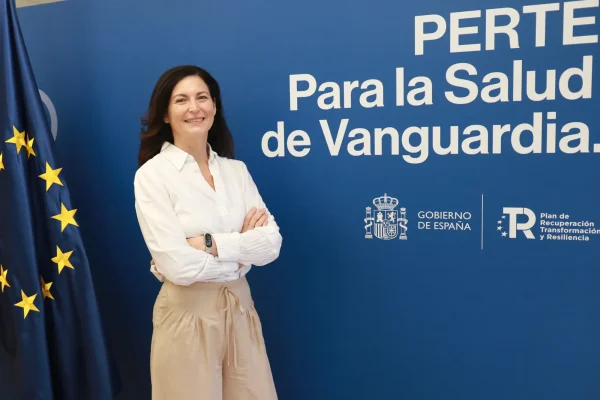 Raquel Yotti, comisionada del Perte para la Salud de Vanguardia:
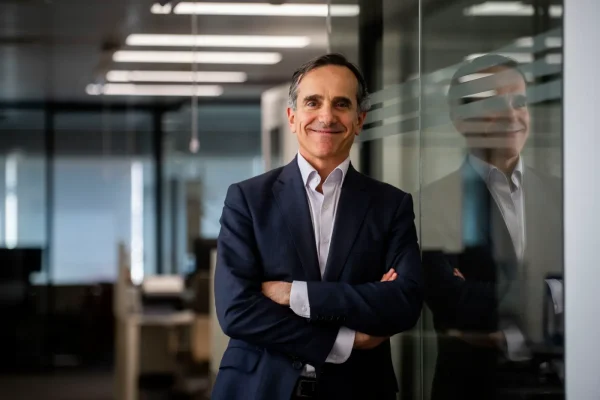 Juan Yermo, director general de Farmaindustria.:

 Lilisbeth Perestelo: