

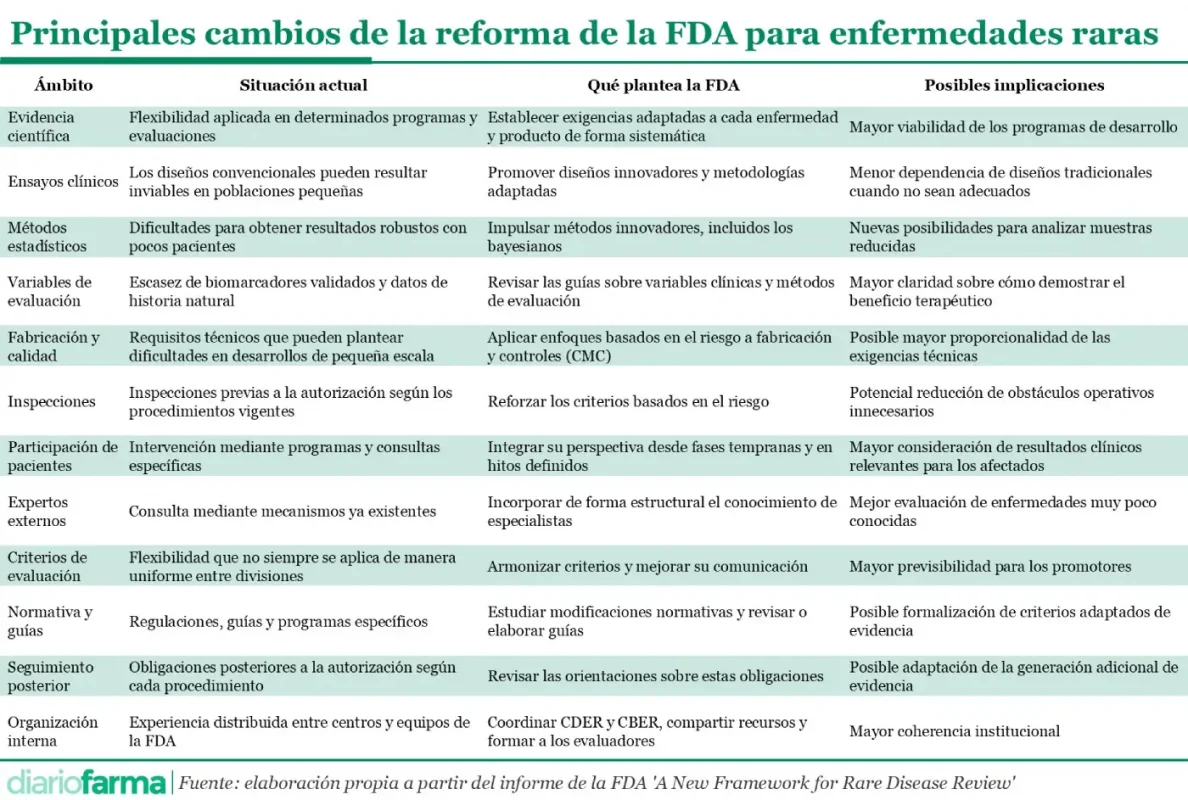
La Administración de Alimentos y Medicamentos de Estados Unidos (FDA) quiere transformar su modelo de evaluación de medicamentos para enfermedades raras y convertir la flexibilidad regulatoria en un criterio general de actuación, en lugar de aplicarla mediante programas específicos o decisiones individuales. La agencia anunció el pasado 14 de octubre una iniciativa que contempla revisar los requisitos de evidencia científica, los procedimientos internos y, potencialmente, las propias normas regulatorias para adaptarlos a las características de cada enfermedad y tratamiento.
El objetivo es establecer un sistema en el que las exigencias científicas respondan a la evidencia que razonablemente pueda obtenerse, especialmente cuando el reducido número de pacientes dificulta la realización de ensayos clínicos convencionales. La propuesta pretende extender este enfoque a todas las divisiones evaluadoras de la FDA, con criterios más homogéneos, transparentes y previsibles para los promotores.
El documento ‘A New Framework for Rare Disease Review’, publicado junto con el anuncio, reconoce que la agencia ya dispone de mecanismos de flexibilidad y los utiliza habitualmente. Sin embargo, considera necesario que todas las divisiones apliquen este enfoque de manera sistemática y lo comuniquen con claridad durante el desarrollo de los medicamentos. La diferencia reside, por tanto, en pasar de actuaciones particulares a un modelo compartido por el conjunto de la organización.
La reforma podría tener también consecuencias normativas. La FDA contempla modificar regulaciones existentes o introducir nuevas disposiciones para incorporar los criterios de evidencia adaptada a la base jurídica de sus procedimientos. Asimismo, prevé revisar las guías científicas y los mecanismos de coordinación interna, aunque todavía no identificó qué normas concretas necesitarían modificaciones ni cuándo podrían aprobarse.
El alcance de esta revisión responde a una necesidad médica considerable. Según la FDA, alrededor de 30 millones de estadounidenses padecen alguna de las entre 7.000 y 10.000 enfermedades raras identificadas, pero únicamente el 5% de estas patologías dispone de algún tratamiento autorizado. La agencia señala que, pese a que aproximadamente la mitad de las autorizaciones de nuevos medicamentos y productos biológicos de sus centros especializados correspondieron en los últimos años a enfermedades raras, los avances siguen siendo insuficientes.
El planteamiento no supone rebajar los estándares legales de autorización. La FDA insiste en que los medicamentos deberán seguir demostrando su seguridad y eficacia, aunque pretende revisar cómo se genera y valora la evidencia necesaria para cumplir estos requisitos. La directora del Centro de Innovación en Enfermedades Raras, Amy Comstock Rick, subrayó que el nuevo marco debe mejorar la “coherencia y previsibilidad tanto para los promotores como para los pacientes”.
De los programas al sistema
La iniciativa parte de una experiencia regulatoria considerable. Un informe de la Oficina de Rendición de Cuentas del Gobierno estadounidense (GAO) identificó en 2024 un total de 18 programas de la FDA relacionados con enfermedades raras, una cifra que posteriormente aumentó. Entre ellos figuran Accelerating Rare disease Cures (ARC), dirigido a impulsar el desarrollo de tratamientos, Rare Disease Endpoint Advancement (RDEA), centrado en las variables de evaluación clínica, y el programa piloto Support for Clinical Trials Advancing Rare Disease Therapeutics (START), destinado a reforzar el asesoramiento regulatorio.
A estas actuaciones se sumaron propuestas específicas sobre los requisitos de evidencia. En 2025, la FDA presentó los ‘Rare Disease Evidence Principles’ (RDEP), un procedimiento propuesto para enfermedades genéticas graves que afectan a poblaciones extremadamente pequeñas, generalmente inferiores a 1.000 personas en Estados Unidos, y que carecen de tratamientos alternativos adecuados.
Este planteamiento contempla que la evidencia sustancial de eficacia pueda proceder de un único estudio adecuado y bien controlado, potencialmente de un solo brazo, acompañado de pruebas confirmatorias sólidas. Entre estas últimas figuran datos farmacodinámicos, estudios preclínicos, evidencia sobre los mecanismos de la enfermedad y comparaciones basadas en su historia natural.
En febrero de 2026, la agencia publicó además un proyecto de guía sobre el denominado ‘Plausible Mechanism Framework’, dirigido a determinadas terapias individualizadas para enfermedades genéticas con una causa biológica conocida. Esta propuesta aborda la generación de evidencia de seguridad y eficacia cuando los ensayos aleatorizados resultan inviables debido al tamaño extremadamente reducido de la población.
La diferencia de la nueva iniciativa es su vocación transversal. En lugar de establecer criterios específicos para determinadas patologías o tecnologías, la FDA pretende desarrollar un marco común que pueda aplicarse a la evaluación de tratamientos para enfermedades raras en general, de acuerdo con las características de cada programa de desarrollo.
Evidencia ajustada a la enfermedad
El documento identifica diversas dificultades científicas que justifican la revisión. Algunas enfermedades afectan a unos pocos centenares de personas en todo el mundo, dispersas geográficamente y con manifestaciones clínicas heterogéneas. En muchos casos, la evolución natural de la patología está insuficientemente documentada y no existen biomarcadores validados o variables clínicas adecuadas para medir la respuesta terapéutica.
Estas circunstancias dificultan el reclutamiento y pueden impedir la utilización de determinadas metodologías habituales, como los ensayos controlados con placebo. La FDA plantea aprovechar mejor los conocimientos sobre los mecanismos biológicos de las enfermedades y los avances en métodos estadísticos, diseños de plataforma y evidencia procedente de la práctica clínica real.
El futuro marco deberá ofrecer orientaciones más claras sobre los diseños de ensayos, las variables de evaluación y los métodos de análisis que puedan utilizarse en cada situación. La intención es que promotores y evaluadores conozcan desde fases tempranas qué evidencia se considera razonablemente obtenible y cómo podrá valorarse durante la autorización.
Para las compañías que desarrollan medicamentos huérfanos, una aplicación coherente de estos criterios podría reducir la incertidumbre sobre los requisitos regulatorios y facilitar la planificación de los estudios. Sin embargo, la FDA todavía no concretó nuevas condiciones de aceptación de evidencia ni comprometió reducciones de los plazos o costes de desarrollo.
Fabricación e inspecciones
Uno de los elementos diferenciales de la iniciativa es que sus objetivos no se limitan a los ensayos clínicos. La FDA pretende revisar también la aplicación de criterios basados en el riesgo a los requisitos de química, fabricación y controles (CMC), así como a las inspecciones previas a la autorización.
La propuesta abre la posibilidad de adaptar determinadas exigencias técnicas a las características de los productos destinados a poblaciones muy reducidas. La agencia considera que estos enfoques podrían favorecer un acceso más temprano a los tratamientos, siempre que se mantengan las garantías de calidad, seguridad y eficacia. Por el momento, no estableció excepciones concretas ni anunció la supresión de requisitos.
La revisión abarcará igualmente las obligaciones posteriores a la autorización. El informe contempla actualizar las orientaciones relativas al seguimiento de los tratamientos dentro de un marco que se extendería desde el asesoramiento previo al inicio de los ensayos hasta las responsabilidades posteriores a su comercialización.
La participación de pacientes y especialistas constituye otro componente del modelo. La FDA quiere incorporar la perspectiva de los afectados desde las primeras etapas y en momentos definidos del procedimiento, con especial atención a la carga de la enfermedad, las prioridades del balance beneficio-riesgo y los resultados terapéuticos que consideran relevantes. También pretende reforzar la consulta a expertos externos cuando el conocimiento científico disponible sea limitado.
Un cambio todavía por desarrollar
La transformación requerirá modificaciones en el funcionamiento de la agencia. El proyecto estará dirigido por el Centro de Innovación en Enfermedades Raras, en colaboración con el Centro de Evaluación e Investigación de Medicamentos (CDER) y el Centro de Evaluación e Investigación de Productos Biológicos (CBER). La FDA plantea mejorar la coordinación entre sus equipos, compartir recursos y establecer programas de formación para reducir la variabilidad en la aplicación de los criterios regulatorios.
La propuesta recibió el respaldo inicial de organizaciones de pacientes e industria. La presidenta y consejera delegada de la National Organization for Rare Disorders (NORD), Pam Gavin, destacó que la iniciativa permite avanzar más allá de las adaptaciones caso por caso. No obstante, advirtió de que serán necesarios liderazgo sostenido, personal suficiente y recursos adecuados para garantizar una aplicación uniforme.
También la Biotechnology Innovation Organization (BIO) valoró favorablemente el anuncio. Su presidente y consejero delegado, John F. Crowley, defendió la necesidad de desarrollar enfoques adaptados a las dificultades de las poblaciones pequeñas y las enfermedades complejas, sin renunciar a las exigencias científicas. Ambas organizaciones consideran relevante que la reforma se traduzca en procedimientos consistentes y previsibles.
La FDA iniciará el proceso de participación pública el 28 de octubre, con una reunión organizada junto a la Fundación Reagan-Udall. Posteriormente prevé abrir consultas escritas, celebrar encuentros sectoriales con pacientes, investigadores e industria y recabar propuestas de los propios equipos evaluadores.

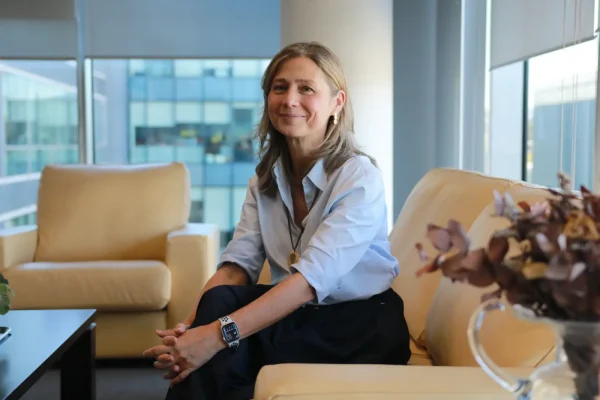 María Jesús Lamas, directora de la Agencia Española de Medicamentos (Aemps).:
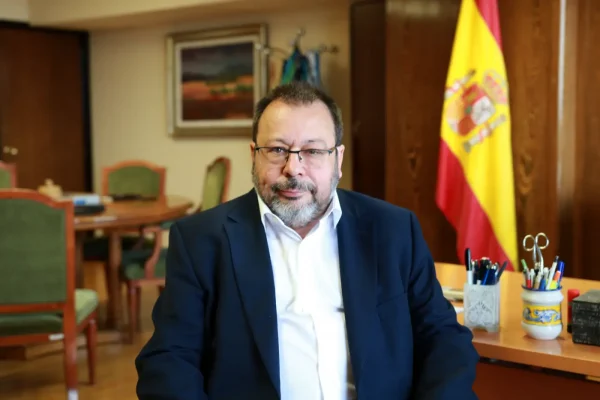 César Hernández, director general de Cartera Común de Servicios del SNS y Farmacia.:
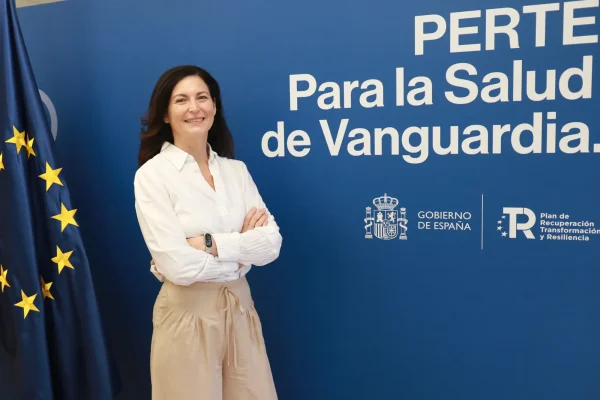 Raquel Yotti, comisionada del Perte para la Salud de Vanguardia:
 Juan Yermo, director general de Farmaindustria.:
