
La puesta en marcha de la Evaluación Clínica Conjunta europea, enmarcada en los procedimientos de HTA, persigue reducir duplicidades y asentar una base de evidencia científica común entre los Estados miembros. Sin embargo, la publicación de los primeros informes técnicos no despej la incertidumbre de los fabricantes respecto al encaje de estos datos en los procedimientos nacionales de precio y reembolso. Las agencias evaluadoras de cada país mantienen prioridades singulares, condicionadas por sus techos de gasto y por el modo en que cada terapia se integra en la práctica médica local. Estas particularidades no encuentran una respuesta integral en los documentos comunitarios, lo que genera divergencias que repercuten de forma directa en el acceso al mercado.
Un análisis elaborado por la consultora Remap Consulting a partir de las directrices de la Comisión Europea y de los organismos evaluadores nacionales expone que los sistemas sanitarios conservan métodos dispares para valorar el beneficio clínico, la rentabilidad y el impacto sobre sus cuentas públicas. El trabajo advirtió de que las compañías farmacéuticas deben identificar qué carencias de información resultan verdaderamente determinantes para las autoridades locales, ya que no todas las ausencias de datos inciden con la misma intensidad en la decisión retributiva ni en las condiciones de financiación.
Para delimitar qué carencias pesan más en cada procedimiento, los laboratorios «precisan conocer las preguntas concretas que formulan los comités evaluadores», señala el informe. Estos interrogantes surgen de las vías asistenciales vigentes en cada territorio, de las restricciones de recursos y de los objetivos de política asistencial. Las autoridades indagan de forma habitual sobre la comparación frente al estándar terapéutico local, sobre el subgrupo exacto de pacientes que debe recibir financiación y sobre la repercusión presupuestaria derivada de adoptar la innovación. El paquete común elaborado en el ámbito de la Unión Europea acostumbra a omitir estos comparadores locales, además de variables específicas de consumo asistencial o poblaciones acotadas.
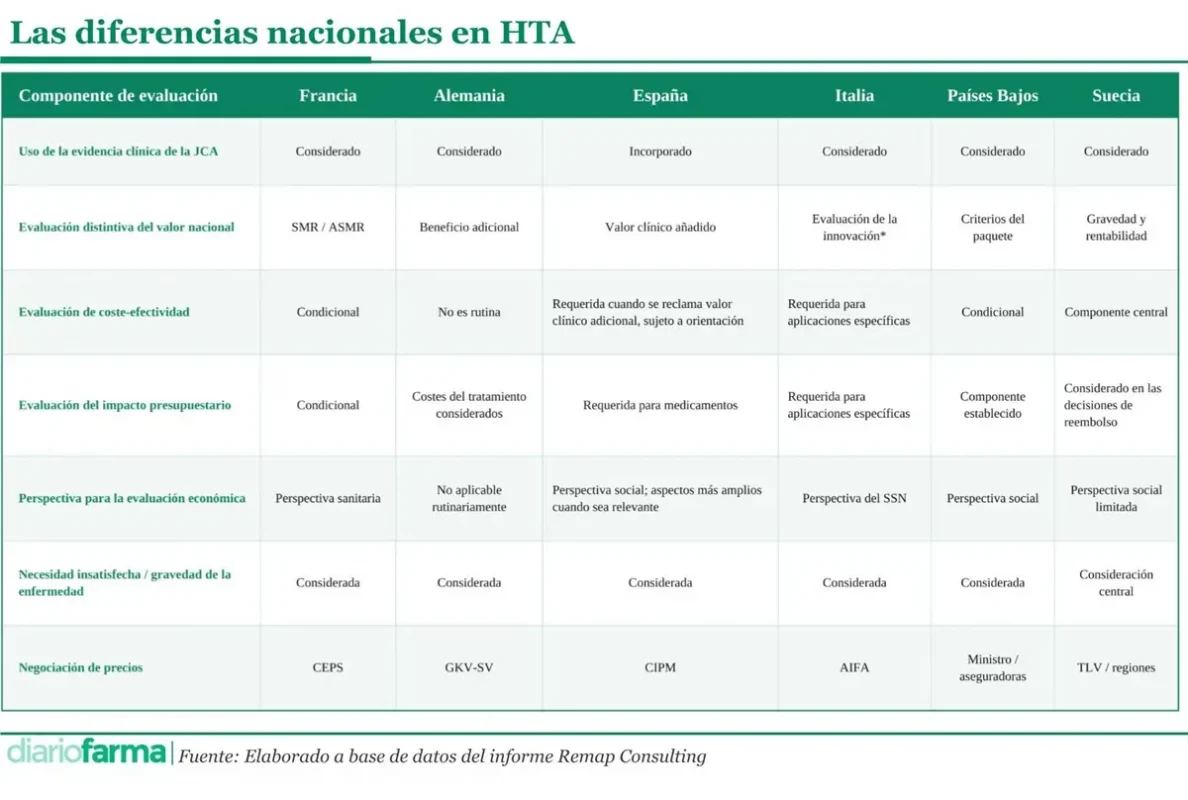
En el caso español, el análisis de la consultora detalla cómo se articula la incorporación de la evidencia comunitaria dentro del marco regulatorio interno. España incorporó la evaluación clínica de la HTA europea, pero el procedimiento no concluye en esa fase técnica. Conforme a las disposiciones recogidas en el Real Decreto 415/2026, la acreditación de un valor clínico añadido conlleva exigencias analíticas añadidas para el solicitante, que debe aportar estudios específicos orientados a justificar la pretensión de acceso ante el Sistema Nacional de Salud.
La normativa española requiere la presentación de estudios de coste-efectividad cuando la compañía defienda la existencia de un valor clínico adicional respecto a las alternativas preexistentes, siempre con sujeción a las directrices oficiales. Del mismo modo, el marco legal fija la obligación de entregar una evaluación de impacto presupuestario para los medicamentos. A ello se suma la adopción de una perspectiva metodológica social para el análisis económico, capaz de contemplar aspectos más amplios cuando se estimen pertinentes, a diferencia de los modelos ceñidos al gasto sanitario estricto. La resolución final de la cuantía y las condiciones de financiación continúa bajo la potestad de la Comisión Interministerial de Precios de los Medicamentos (CIPM).
Disparidad de criterios en Europa
Las divergencias observadas en España conviven con esquemas regulatorios muy dispares en el resto del continente, según constata la comparativa internacional del informe. En Alemania, el Comité Federal Conjunto considera la evidencia de la HTA pero centró su examen en la determinación del beneficio adicional, sin aplicar estudios de coste-efectividad de manera rutinaria y circunscribiendo la dimensión económica a la consideración de los costes del tratamiento. La negociación del precio definitivo recae en ese país en la asociación federal de cajas de seguro obligatorio, la GKV-SV.
Francia mantiene su esquema propio a través de la Alta Autoridad de Salud, que evalúa el beneficio clínico real y su eventual mejora para orientar las negociaciones con el Comité Económico de Productos Sanitarios. En ese mercado, los análisis de coste-efectividad y de impacto presupuestario poseen un carácter condicional y se formulan desde una perspectiva estrictamente sanitaria, a diferencia de la aproximación social española.
En Italia, la Agencia Italiana del Medicamento contempla la evidencia clínica común pero reservó los estudios farmacoeconómicos y de repercusión financiera para solicitudes específicas, apoyándose en la perspectiva de su servicio sanitario nacional. La evaluación de innovación italiana constituye una designación particular fundamentada en la necesidad terapéutica, el valor añadido y la calidad de la prueba documental, sin equivaler a la evaluación general del valor clínico que realiza el país.
El modelo sueco encomienda al TLV una valoración donde la rentabilidad y la gravedad del cuadro clínico actúan como componentes esenciales del dictamen, aplicando una perspectiva social limitada en las decisiones de cobertura que luego trasladan a las regiones. Por su parte, Países Bajos situó el impacto presupuestario como un elemento consolidado dentro de los criterios de su paquete de prestaciones, con una evaluación económica condicional de orientación social que remite la fijación económica a acuerdos entre el ministerio y las aseguradoras.
Fijación de prioridades de acceso
Ante este abanico de exigencias técnicas, la consultora señaló que los desarrolladores deben definir con claridad sus metas de acceso para cada país, acotando el precio perseguido, los plazos de comercialización y la amplitud del colectivo de pacientes destinatario. Estos objetivos demandan una coordinación previa entre los equipos globales y las delegaciones locales, con el fin de reflejar las limitaciones reales y las expectativas que manejan los interlocutores públicos en cada territorio.
El documento recomendó recurrir a consultas tempranas con pagadores o a reuniones de asesoramiento para contrastar el expediente científico disponible con las demandas de las comisiones nacionales. Dicho contraste posibilita comprobar si las carencias del paquete probatorio arriesgan la retribución pretendida, si forzarán restricciones de indicación o si trabarán la utilización en la práctica asistencial. El análisis de distintos supuestos con los evaluadores permite calibrar si el desembolso requerido para generar información suplementaria compensa el beneficio comercial esperado.
Las áreas donde se concentran las demandas de información complementaria difieren según las características de cada país. Determinados mercados priorizan la eficacia comparativa directa frente a sus esquemas asistenciales, mientras que otros centran sus dudas en los modelos de supervivencia a largo plazo, en la representatividad de la muestra de pacientes, en los registros de calidad de vida o en la cuantificación de los recursos hospitalarios consumidos durante la terapia.
El informe concluye que «las empresas deben valorar las limitaciones de presupuesto y calendario antes de asumir la generación de nuevos datos clínicos o económicos». Añadir estudios específicos «puede desbloquear el reembolso en un determinado país pero carecer de utilidad en el resto de los socios comunitarios, de manera que solo los datos con valor en múltiples sistemas justifican inversiones de envergadura». El trabajo alerta además de que las consecuencias de estos dictámenes trascienden a la propia Unión Europea, dado que aseguradoras de Estados Unidos comenzaron a consultar evaluaciones de tecnologías sanitarias extranjeras para respaldar sus coberturas, lo que eleva el riesgo de que una resolución desfavorable en Europa deteriore el precio en otros mercados internacionales.

 María Jesús Lamas, directora de la Agencia Española de Medicamentos (Aemps).:
 César Hernández, director general de Cartera Común de Servicios del SNS y Farmacia.:
 Raquel Yotti, comisionada del Perte para la Salud de Vanguardia:
 Juan Yermo, director general de Farmaindustria.:
