

La Comisión Europea publicó el pasado 6 de noviembre la quinta evaluación clínica conjunta (JCA) de medicamentos, correspondiente a camizestrant (Etcamah), para el tratamiento del cáncer de mama. El informe había sido aprobado el 19 de agosto por el Grupo de Coordinación de Evaluación de Tecnologías Sanitarias (HTACG), con Austria y Bélgica como países responsables de su elaboración.
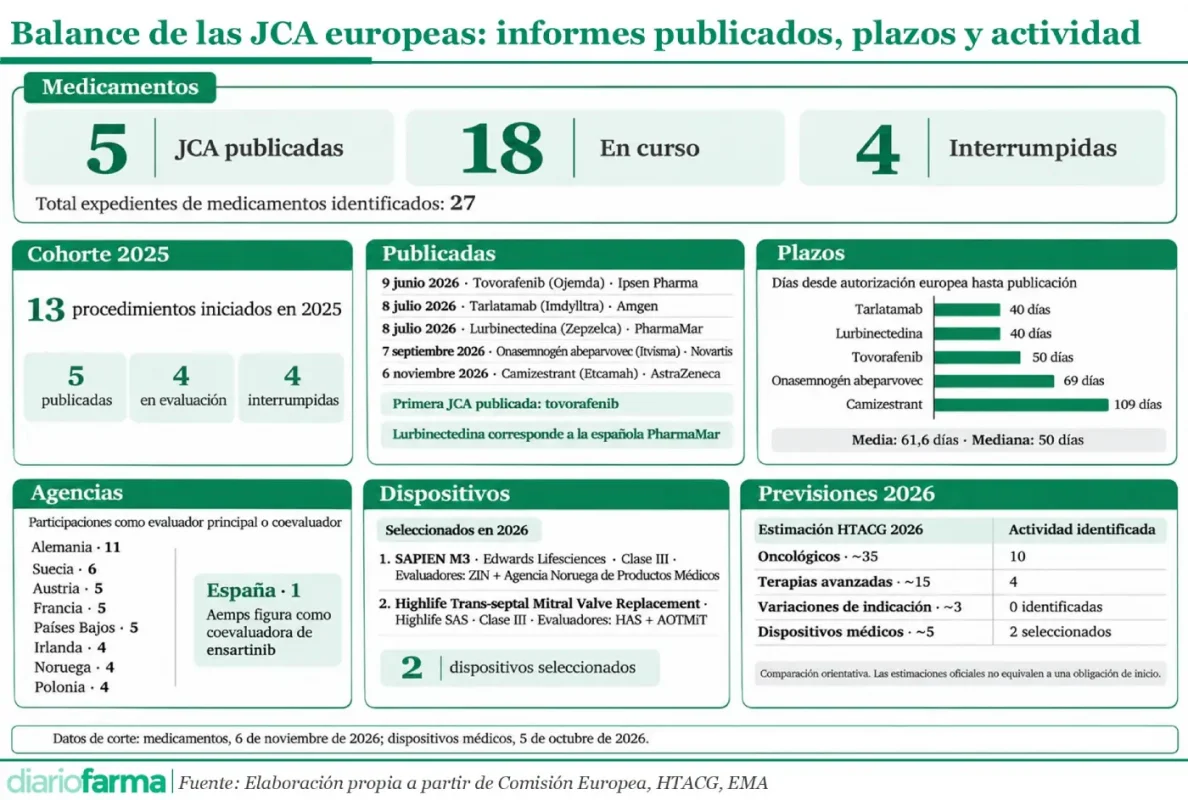
Con esta publicación, el sistema europeo de evaluación de tecnologías sanitarias, cuya aplicación comenzó en enero de 2025, alcanza los cinco informes de medicamentos publicados. El análisis de los listados oficiales identifica 27 expedientes, con cinco con informes publicados, 18 en curso y cuatro interrumpidos. A ellos se añaden las dos primeras evaluaciones de dispositivos médicos, seleccionadas en octubre.
El balance también permite examinar los plazos transcurridos entre la autorización de los medicamentos y la publicación de sus informes, la distribución de los trabajos entre las agencias nacionales y las diferencias entre la actividad registrada y las previsiones del programa de trabajo para 2026.
Cinco informes publicados
El informe anual de 2025 del HTACG recogió el inicio de 13 evaluaciones, diez de medicamentos oncológicos y tres de terapias avanzadas. Ninguna había concluido al finalizar aquel ejercicio. De esos 13 procedimientos, cinco cuentan actualmente con informe publicado, cuatro continúan en evaluación y otros cuatro fueron interrumpidos.
La primera JCA publicada correspondió a tovorafenib (Ojemda), de Ipsen Pharma, el 9 de junio de 2026. Se trata de un medicamento huérfano indicado para determinados gliomas pediátricos de bajo grado con alteraciones del gen BRAF, en pacientes que han progresado tras recibir tratamientos sistémicos previos. La Comisión Europea había concedido su autorización condicional de comercialización el 20 de abril. El primer informe europeo examinó su eficacia y seguridad relativas, inaugurando la publicación de evaluaciones conjuntas bajo el Reglamento (UE) 2021/2282.
Un mes después, el 8 de julio, se publicaron las evaluaciones de tarlatamab (Imdylltra) y lurbinectedina (Zepzelca). El 7 de septiembre se incorporó onasemnogén abeparvovec (Itvisma), al que ahora se suma camizestrant.
Entre estos cinco medicamentos figura lurbinectedina, desarrollada por la compañía española PharmaMar, que también es titular de su autorización europea. El medicamento está indicado, en combinación con atezolizumab, para el tratamiento de mantenimiento de pacientes adultos con cáncer de pulmón microcítico en estadio extendido cuya enfermedad no haya progresado tras la primera línea de tratamiento. Recibió la autorización comunitaria el 29 de mayo y su JCA se publicó 40 días después.
En esta evaluación participaron el Instituto para la Calidad y la Eficiencia en la Atención Sanitaria alemán (IQWiG), como evaluador principal, y la autoridad portuguesa Infarmed, como coevaluadora.
Evaluaciones e interrupciones
El registro de seguimiento de la Comisión Europea recoge otras 18 JCA de medicamentos en curso. Cuatro pertenecen a procedimientos iniciados en 2025, mientras que los 14 restantes se incorporaron con posterioridad. Entre los 18 medicamentos que siguen en evaluación hay cinco terapias avanzadas y nueve productos identificados como huérfanos. Estos últimos están incluidos en el procedimiento por reunir las condiciones actualmente exigibles, como pertenecer al ámbito oncológico o ser terapias avanzadas. La incorporación general de los medicamentos huérfanos a las JCA está prevista para 2028.
El seguimiento oficial también registra cuatro interrupciones, todas correspondientes a procedimientos iniciados en 2025. En el caso de sasanlimab, la causa fue la retirada de la solicitud de autorización de comercialización ante la EMA.
Los otros tres expedientes, correspondientes a catequentinib, sintilimab y el tratamiento celular Tacquell para melanoma, fueron interrumpidos por incumplimiento de los requisitos documentales establecidos en el artículo 9 del Reglamento europeo.
La normativa diferencia ambos supuestos. En particular, una interrupción por deficiencias en la documentación requerida para la JCA no supone, por sí misma, la suspensión de la evaluación regulatoria que desarrolla la EMA ni permite extraer conclusiones sobre la eficacia o seguridad del medicamento.
Plazos de publicación
Los cinco informes publicados muestran diferencias apreciables en el tiempo transcurrido desde la autorización europea de comercialización. Tarlatamab y lurbinectedina registraron el intervalo más corto, con 40 días. En tovorafenib fueron 50 días; en onasemnogén abeparvovec, 69; y en camizestrant, 109.
La media se sitúa en 61,6 días y la mediana en 50 días. Estos datos no representan la duración completa de las JCA, que se desarrollan en paralelo a los procedimientos de autorización de la EMA, sino exclusivamente el periodo comprendido entre la autorización europea y la publicación del informe.
La aprobación de las cinco evaluaciones por el HTACG se produjo entre diez y 30 días después de la autorización de comercialización. Las diferencias más amplias se observan en la etapa posterior, desde la conclusión de la revisión procedimental de la Comisión hasta que el informe se hace público.
Camizestrant es el caso más destacado. El HTACG aprobó el informe el 19 de agosto y la Comisión terminó su revisión procedimental el 28 del mismo mes. Sin embargo, la publicación no llegó hasta el 6 de noviembre, 70 días después. En los otros cuatro medicamentos, ese intervalo osciló entre siete y 45 días.
El registro no recoge las razones de estas diferencias. Tampoco ofrece información suficiente para considerar que exista un patrón de demora, especialmente con una muestra limitada a cinco procedimientos completados.
Alemania encabeza las evaluaciones
La distribución de los trabajos entre agencias nacionales presenta diferencias considerables. Contabilizando las 27 evaluaciones de medicamentos y las dos de dispositivos médicos seleccionados, se identifican 58 designaciones de evaluador principal y coevaluador, correspondientes a instituciones de 16 países.
Alemania acumula once participaciones, nueve como evaluador principal y dos como coevaluador. El IQWiG concentra diez de ellas, mientras que el Comité Federal Conjunto (G-BA) interviene como evaluador principal en otro expediente.
Suecia ocupa la segunda posición, con seis participaciones. Austria, Francia y Países Bajos contabilizan cinco cada uno, seguidos de Irlanda, Noruega y Polonia, con cuatro.
La Agencia Española de Medicamentos y Productos Sanitarios (Aemps) figura como coevaluadora de ensartinib, un medicamento para el cáncer de pulmón no microcítico avanzado con alteraciones de ALK. La evaluación principal corresponde a la Federación de Seguros Sociales de Austria. El objetivo de la Aemps, no obstante, es situarse en buena posición para la evaluación de medicamentos oncológicos y de enfermedades raras y biotecnología una vez que los recursos de la agencia lo hagan posible, tal y como aseguró su directora, María Jesús Lamas, recientemente a Diariofarma en una entrevista.
La distribución contabiliza las asignaciones identificadas en los listados oficiales, no el volumen de trabajo de cada organismo. La complejidad clínica, las tareas requeridas y los recursos dedicados pueden variar entre expedientes. Tampoco quedan recogidas en esta estadística otras funciones que las agencias nacionales desempeñan en los órganos de cooperación del sistema europeo.
Actividad frente a previsiones
El programa de trabajo del HTACG para 2026, aprobado en noviembre de 2025, contemplaba la posibilidad de iniciar unas 35 evaluaciones de medicamentos oncológicos y otras 15 de terapias avanzadas. También preveía tres posibles variaciones de indicación y alrededor de cinco evaluaciones de dispositivos médicos.
Las cifras publicadas hasta noviembre se sitúan por debajo de esas estimaciones. Los registros oficiales permiten identificar 14 expedientes adicionales de medicamentos respecto a los iniciados en 2025, aunque solo 13 presentan una fecha de validación ante la EMA correspondiente a 2026.
El programa de trabajo recogía estimaciones condicionadas a las solicitudes de autorización presentadas a la EMA, no un número obligatorio de procedimientos. Además, las fechas de validación de las solicitudes no equivalen necesariamente al inicio formal de las JCA, que tiene lugar con la designación de los evaluadores.
A ello se añade que los datos corresponden a una extracción anterior al cierre del ejercicio. Por tanto, la comparación permite identificar una diferencia respecto a las previsiones, pero no establecer si responde a un menor número de solicitudes elegibles, al calendario de los procedimientos o a otros factores.
Primeros dispositivos médicos
La aplicación del reglamento a los productos sanitarios comenzó a materializarse el pasado 6 de octubre, cuando la Comisión Europea anunció la selección de los dos primeros dispositivos médicos para una evaluación clínica conjunta.
Ambos están destinados al tratamiento de enfermedades de la válvula mitral. El primero es SAPIEN M3, de Edwards Lifesciences, cuya evaluación corresponde al instituto neerlandés ZIN y a la Agencia Noruega de Productos Médicos. El segundo, Highlife Trans-septal Mitral Valve Replacement, de Highlife SAS, será evaluado por la autoridad francesa HAS y la agencia polaca AOTMiT. Se trata, en ambos casos, de dispositivos de clase III.
La selección se produjo después de la recomendación formulada por el HTACG en junio. El programa anual había previsto iniciar las primeras evaluaciones de dispositivos durante ese mes y estimaba que podrían ponerse en marcha unas cinco a lo largo de 2026.
El procedimiento de selección de dispositivos presenta diferencias respecto al de medicamentos. La Comisión determina qué productos deben someterse a una JCA a partir de los criterios reglamentarios, entre ellos las necesidades médicas no cubiertas, el posible impacto en los pacientes y los sistemas sanitarios y el valor añadido de una evaluación europea. Por ello, las previsiones y resultados de ambos grupos de tecnologías deben analizarse por separado.
La experiencia alemana
La publicación de los informes europeos también ha comenzado a tener consecuencias en los procedimientos nacionales. Como informó Diariofarma la semana pasada , el Comité Federal Conjunto alemán (G-BA) ha incorporado por primera vez una JCA a su procedimiento de determinación del beneficio añadido de un medicamento.
El expediente corresponde a tovorafenib, de Ipsen Pharma, precisamente el primer medicamento que contó con un informe europeo publicado. El G-BA utilizó la evaluación clínica conjunta como parte de la documentación del procedimiento AMNOG, aunque mantuvo los requisitos específicos exigidos en Alemania para determinar el beneficio añadido.
En su resolución, el organismo alemán no pudo cuantificar la magnitud de ese beneficio. El fabricante había presentado una actualización de los resultados de un estudio de un solo brazo y remitió, con carácter informativo, a comparaciones indirectas incluidas en el expediente europeo, sin utilizarlas como pruebas para cuantificar el beneficio añadido.
La presidenta del G-BA y de su Subcomité de Medicamentos, Sonja Optendrenk, explicó que el organismo continúa estudiando cómo armonizar la documentación nacional con los requisitos europeos. Sin embargo, señaló que «por el momento, no es posible prescindir por completo de la presentación de un expediente nacional», debido a las exigencias específicas del procedimiento alemán.
La primera aplicación nacional de una JCA también ha reabierto en Alemania el debate sobre la evaluación de los medicamentos huérfanos. En el procedimiento AMNOG, su beneficio añadido se considera acreditado mientras no se supere un determinado umbral de facturación, situado en 30 millones de euros, aunque debe determinarse su magnitud. Las JCA europeas no contemplan esa excepción y realizan una evaluación clínica relativa frente a los comparadores establecidos para el procedimiento.
Optendrenk planteó revisar este tratamiento diferenciado de los huérfanos en Alemania y señaló que una evaluación frente a la terapia comparadora adecuada podría evitar nuevas valoraciones cuando el medicamento supera el umbral de facturación. También defendió que las particularidades de las enfermedades raras, especialmente cuando faltan alternativas terapéuticas, deben seguir teniendose en cuenta en las decisiones sobre precios.

 María Jesús Lamas, directora de la Agencia Española de Medicamentos (Aemps).:
 César Hernández, director general de Cartera Común de Servicios del SNS y Farmacia.:
 Raquel Yotti, comisionada del Perte para la Salud de Vanguardia:
 Juan Yermo, director general de Farmaindustria.:
