
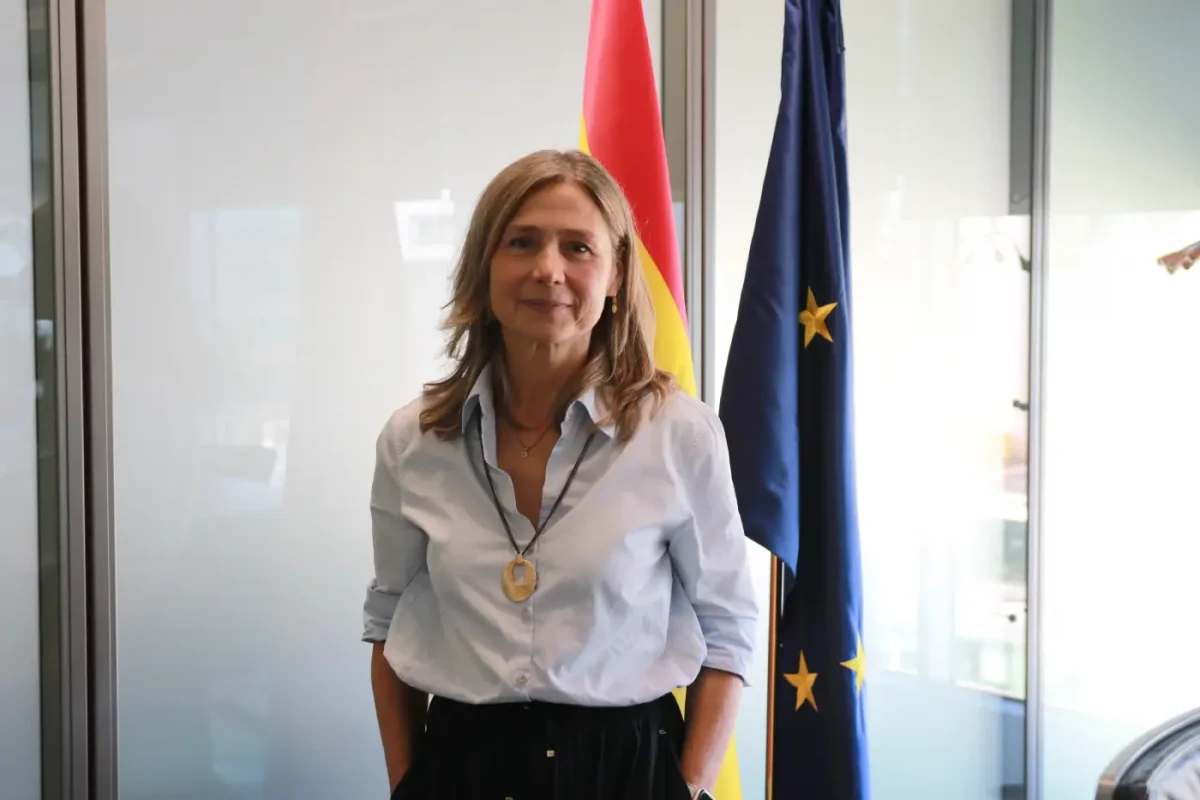
En esta segunda parte de la entrevista con Diariofarma, María Jesús Lamas, directora de la Agencia Española de Medicamentos y Productos Sanitarios (Aemps), mira hacia Europa. Advierte de que las particularidades exigidas por cada Estado pueden comprometer las evaluaciones clínicas conjuntas. Aborda la nueva división de datos de la Aemps, los límites de la IA y los riesgos de copiar otros modelos regulatorios.
También analiza los ensayos clínicos en España y su candidatura a dirigir la Agencia Europea de Medicamentos (EMA).
P. Ya se han publicado los cuatro primeros informes de evaluación clínica conjunta (JCA, por sus siglas en inglés). ¿Qué valoración hace de la puesta en marcha del sistema?
R. El balance es positivo porque hemos demostrado que el sistema es factible y que los informes tienen una calidad defendible. Pero también han aparecido áreas de mejora. El número de PICO (las preguntas que definen población, intervención, comparador y resultados) que se propone en cada una de las evaluaciones puede arruinar la factibilidad de alguno de estos informes o, como mínimo, complicarlo hasta un nivel innecesario. Los Estados quieren verse representados al máximo detalle, pero no hace falta llegar a ese extremo para obtener conclusiones válidas. Además, cuantos más PICO incorporamos, menor es la posibilidad de obtener resultados estadísticamente significativos en determinadas comparaciones. Aumenta el trabajo sin mejorar el resultado.
P. ¿Cómo puede corregirse esta situación?
R. Entendiendo que es una cuestión de confianza entre Estados miembros y viendo las consecuencias que tiene la situación actual. Cuando autorizamos un medicamento mediante el procedimiento europeo, aceptamos una evaluación realizada por otras agencias aunque no coincida exactamente con la que habríamos elaborado nosotros. Si cada país quisiera reflejar todas sus particularidades en la ficha técnica, tendríamos 27 fichas técnicas diferentes. Necesitamos confiar en el trabajo de los demás y simplificar. Si pretendemos recoger exactamente todas las singularidades de los 27 Estados, será muy difícil que el sistema funcione.
______
“Los reconocimientos son como el radar que te devuelve la señal de que vas por buen camino. Los apoyos a mi candidatura a la EMA me hacen mucha ilusión, pero los veo sobre todo como un reconocimiento al esfuerzo de la Aemps”
______
P. Entonces son los Estados los que tienen que reducir esa exigencia…
R. Así es. Fue el asunto más debatido en la reciente reunión de responsables de agencias de evaluación en Dublín.
P. ¿Y en España, cómo se están elaborando los PICO nacionales?
R. En España funciona mejor. Solicitamos a las sociedades científicas los expertos oportunos y también aportan las organizaciones de pacientes, comunidades autónomas, a través de la Comisión Permanente de Farmacia, y el Ministerio de Sanidad. Tenemos procedimientos definidos y experiencia para alcanzar posiciones compartidas. Resulta mucho más sencillo consolidar nuestro PICO nacional que el europeo.
P. ¿Se han incorporado los PICO propuestos por España a las evaluaciones clínicas conjuntas, tanto en curso como finalizadas?
R. Sí
P. La Aemps está elaborando ya su primera evaluación clínica conjunta. ¿Cómo está viviendo ese papel?
R. La colaboración con otras agencias está siendo muy positiva. Compartimos formación y criterios, aunque preocupa el exceso de PICO. Nos gustaría participar como evaluadores en muchas más evaluaciones clínicas conjuntas, pero tenemos que limitar nuestra participación porque requieren muchas horas de trabajo.
P. Los datos y la inteligencia artificial (IA) serán, sin duda, un elemento clave del funcionamiento de la Agencia. ¿Qué objetivos se marca en este ámbito?
R. Queremos transformar la Aemps en una Agencia que pivote sobre los datos como elemento central de todas sus actividades. En calidad del dato, estandarización e interoperabilidad estamos en muy buena situación, y lideramos, por ejemplo, el desarrollo de un repositorio central europeo. La Base de Datos para la Investigación Farmacoepidemiológica en el Ámbito Público (Bifap) cuenta con alrededor de 22 millones de historias clínicas y participa en la red europea Darwin EU mediante estándares que permiten realizar estudios observacionales con distintas fuentes de información. Pero necesitamos ampliar nuestra capacidad para analizar los datos y generar evidencia. La IA será la principal herramienta al servicio de los trabajadores de la Aemps para trabajar con más rigor y eficiencia.
P. La Agencia acaba de crear una división dedicada a los datos. ¿Qué función tendrá?
R. Nace de la segregación de lo que era la división de farmacovigilancia y farmacoepidemiología, y reúne principalmente a farmacoepidemiólogos. Su objetivo será dar servicio a toda la Agencia a partir de datos de vida real, no solo a la farmacovigilancia, que es el fin con el que nació Bifap. Podrá generar evidencia para evaluar tecnologías sanitarias, estudiar la seguridad de medicamentos y productos sanitarios o facilitar la utilización de brazos sintéticos en ensayos clínicos. También dará apoyo a investigadores.
P. ¿Qué papel tendrá la inteligencia artificial en esta transformación?
R. Nuestra estrategia contempla tres fases parcialmente solapadas. Más allá de herramientas de mejora de la productividad individual, queremos aumentar las capacidades de análisis científico avanzado y, por último, integrar plenamente la inteligencia artificial en los procesos regulatorios. Entre los pilotos está IPT Maker, que elabora un primer borrador de informe de posicionamiento terapéutico con fuentes seleccionadas.
P. ¿Qué precauciones están tomando?
R. Debemos respetar el marco legislativo. Las decisiones de las agencias reguladoras tienen un impacto tan grande que no podemos utilizar herramientas que arrastren sesgos de su entrenamiento o cuyos resultados no puedan comprobarse. No queremos trabajar con cajas negras. No vamos a caer fascinados por la tecnología. Queremos una adopción responsable, un poco atrevida, pero responsable.
P. ¿La Biotech Act viene a corregir el error de no haber incorporado la inteligencia artificial al paquete farmacéutico? ¿Se perdió una oportunidad?
R. Si se quiere presentar como una corrección de errores, mi respuesta es que no. Es fruto de lo aprendido durante su elaboración. La propuesta contempla expresamente el uso de inteligencia artificial en el desarrollo de medicamentos, cómo debe declararse que se ha utilizado y con qué propósito, y la necesidad de establecer las condiciones para utilizarla de forma segura. El paquete ya aborda la digitalización, pero la IA ha avanzado exponencialmente desde que empezó a redactarse. Lo importante es que se desarrollen guías de la EMA que permitan aprovechar estas herramientas, acelerar el desarrollo de medicamentos y mejorar el conocimiento científico sin comprometer la seguridad.
______
“El número de PICO puede arruinar la factibilidad de alguno de estos informes. Todos los Estados quieren verse reconocidos hasta el máximo detalle, y no es necesario llegar a ese extremo para obtener conclusiones válidas”
______
P. Ha manifestado su entusiasmo por la Biotech Act. ¿Qué considera especialmente relevante de esta iniciativa?
R. Me gusta mucho porque tiene la ambición de resolver problemas que afectan a la salud y que no pueden abordarse únicamente desde la regulación. El principal obstáculo para convertir la ciencia europea en medicamentos disponibles para los ciudadanos es la falta de financiación en las primeras etapas de desarrollo de las empresas biotecnológicas. También hay una brecha de conocimiento regulatorio. La Agencia ha ayudado a investigadores a convertir ideas en medicamentos autorizados. El Biotech Act aborda estas dificultades mediante instrumentos financieros, asesoramiento científico temprano y medidas para reforzar la capacidad de fabricación biotecnológica europea. Además, busca mejorar los ensayos clínicos e incorporar la inteligencia artificial a los procesos regulatorios. Busca mejores resultados en salud y mayor competitividad europea. Me parece perfecto, con un lazo.
P. Algunas agencias están acelerando las evaluaciones, con procedimientos prioritarios que pueden resolverse en dos meses, y flexibilizando requisitos para medicamentos huérfanos. ¿Debería Europa seguir ese camino?
R. No cabe duda de que tenemos que ser más eficientes y rápidos, pero las comparaciones entre agencias no siempre son equivalentes. Algunas empiezan a trabajar con las compañías antes de recibir la solicitud, mientras que nosotros contabilizamos los plazos desde su presentación. Debemos aprender de otras agencias, pero no copiar automáticamente sus procedimientos. Alguna ha permitido iniciar ensayos clínicos mediante una simple notificación del promotor. Si se trata de un medicamento que se administra por primera vez a seres humanos, me parece una irresponsabilidad. No creo que debamos precipitarnos.
P. ¿Cómo valora el atractivo de Europa para la innovación biomédica?
R. Creo que está mejorando. Quiero interpretar en ese sentido el incremento sin precedentes de las solicitudes de asesoramiento científico que está recibiendo la EMA en los últimos meses. Muchas consultas tratan de nuevas tecnologías, IA y métodos alternativos de desarrollo. Es una señal esperanzadora del atractivo de Europa para la innovación terapéutica.
P. ¿Se mantiene el interés de las compañías por desarrollar ensayos clínicos en España?
R. Seguimos creciendo. Este año estamos recibiendo más solicitudes que el anterior, en torno a un incremento del 8% en número de ensayos. Hemos intensificado las reuniones con la industria y conocemos sus preocupaciones geopolíticas. Predictibilidad, cumplimiento de plazos y calidad de los datos son factores fundamentales para mantener la inversión en Europa.
P. Otros países, como Alemania, han puesto en marcha iniciativas para atraer ensayos. ¿Qué debe hacer España para conservar su liderazgo en investigación clínica?
R. Debemos proteger las claves del éxito. Tenemos excelentes centros hospitalarios, una investigación integrada en la asistencia sanitaria, confianza de los pacientes y un sistema de evaluación coordinado entre los comités de ética y la Agencia. Esto permite ensayos de alta calidad y tiempos competitivos. Para las compañías son especialmente importantes la calidad de los datos y la rapidez para incorporar pacientes. También importan la aceptación de los pacientes y la agilidad de los centros para contratar y reclutar. Debemos prepararnos para nuevas metodologías, diseños de ensayos más complejos y utilización de herramientas digitales e inteligencia artificial. Nuestros evaluadores tendrán que adquirir las competencias necesarias para valorar esos desarrollos. En fases iniciales debemos ser rápidos, sin comprometer la seguridad de pacientes sin alternativas terapéuticas.
______
“No podemos utilizar herramientas que arrastren sesgos de su entrenamiento. Reconocemos la potencialidad de la IA, pero no vamos a caer fascinados por la tecnología. Queremos una adopción responsable, un poco atrevida”
______
P. En los últimos días se ha conocido que ha presentado su candidatura a la dirección ejecutiva de la EMA. ¿Cuándo podría conocerse la decisión?
R. Es un proceso muy largo, con varias fases eliminatorias. Ahora tiene que enviarse la propuesta de candidatos al Consejo de Administración de la EMA. La decisión del Consejo debería conocerse antes de Navidad y después quedaría la comparecencia ante el Parlamento Europeo.
P. ¿Qué experiencia considera que aporta a esa candidatura?
R. Llevo dos años presidiendo el grupo de gestión de los jefes de agencias europeas (HMA) y he participado en numerosas iniciativas de cooperación regulatoria, especialmente en ensayos clínicos, dentro de la iniciativa ACT EU. También soy miembro del Consejo de Administración de la EMA. Sus miembros conocen mi trabajo. Tengo una relación excelente con los responsables de otras agencias europeas.
P. ¿Cuáles deberían ser las prioridades de la próxima dirección de la EMA?
R. La nueva legislación farmacéutica obligará a transformar la estructura de la EMA, su gobernanza científica y sus procedimientos de trabajo. Será necesario avanzar en digitalización, interoperabilidad y adopción de inteligencia artificial, y aprovechar el momento favorable a la innovación europea. La EMA tiene que ser un actor fundamental para contribuir a que Europa resulte más atractiva para la innovación terapéutica.
P. Su candidatura ha recibido apoyos de muy distintos ámbitos del sector sanitario y farmacéutico. ¿Cómo lo ha vivido?
R. Me siento muy agradecida. Lo interpreto como un reconocimiento al trabajo y esfuerzo colectivo que hemos realizado en la Agencia durante estos años. Esa respuesta positiva es como el radar que te devuelve la señal de que vas por buen camino.

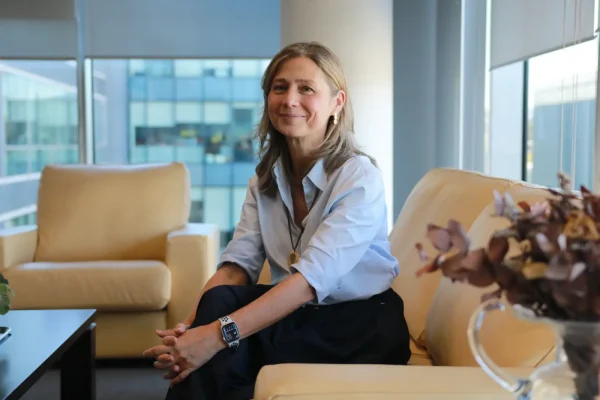 María Jesús Lamas, directora de la Agencia Española de Medicamentos (Aemps).:
 César Hernández, director general de Cartera Común de Servicios del SNS y Farmacia.:
 Raquel Yotti, comisionada del Perte para la Salud de Vanguardia:
 Juan Yermo, director general de Farmaindustria.:
