
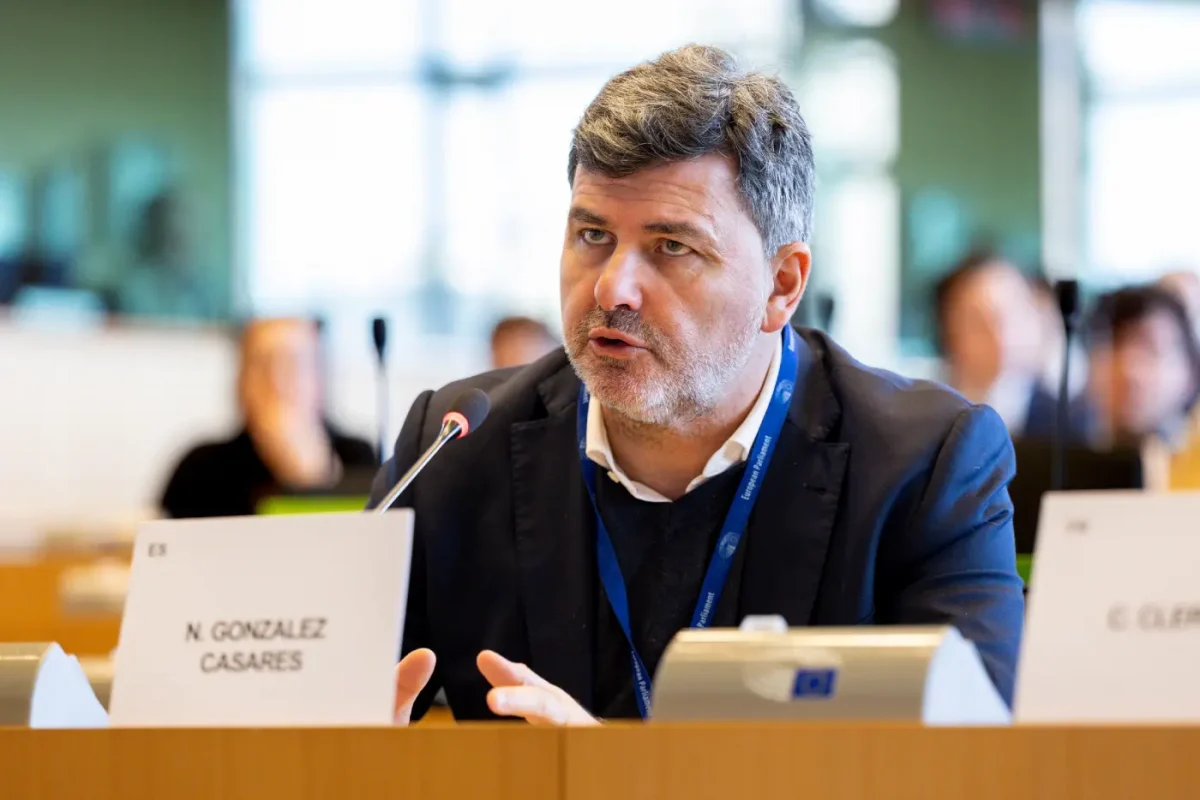
La Comisión de Medio Ambiente, Clima y Seguridad Alimentaria (ENVI) del Parlamento Europeo ha emitido su proyecto de opinión favorable sobre la propuesta de Reglamento del Parlamento Europeo y del Consejo por el que se establece un marco de medidas para fortalecer los sectores de la biotecnología y la fabricación biológica en la Unión Europea, conocida como Ley Europea de Biotecnología. El ponente de la opinión en la comisión ENVI, Nicolás González Casares, ha respaldado las medidas normativas destinadas a simplificar y acelerar la tramitación de los ensayos clínicos en el entorno comunitario.
El documento analiza la propuesta legislativa presentada por la Comisión Europea, la cual contempla modificaciones sustanciales en el Reglamento sobre Ensayos Clínicos con el objetivo de atajar la pérdida de competitividad de la investigación clínica europea frente a otras regiones globales. La reforma propuesta establece una reducción de los plazos de autorización de ensayos clínicos multinacionales de los 106 días actuales a un máximo de 75 días, incluyendo las fases de validación y revisión ética.
Reducción de plazos de evaluación
En los procedimientos donde no existan solicitudes de información adicional por parte de las autoridades hacia el promotor, la norma contempla que los plazos de autorización inicial se reduzcan de 75 a 47 días desde la presentación del expediente hasta la resolución. Asimismo, el texto elimina el plazo suplementario de 50 días asignado a la evaluación de medicamentos de terapia avanzada, con el fin de equiparar y agilizar la tramitación de estas terapias complejas.
La propuesta legislativa también introduce ajustes en la tramitación de modificaciones sustanciales, fijando un periodo de evaluación de 47 días que podrá descender a 33 días si no se requiere información complementaria al promotor. Igualmente, la norma contempla la posibilidad de presentar modificaciones sustanciales de forma paralela cuando afecten a aspectos independientes del expediente de la investigación.
Refuerzo del Estado miembro ponente
El texto promueve una mayor confianza mutua entre las autoridades nacionales mediante el reforzamiento del papel del Estado miembro ponente en las evaluaciones multinacionales. La evaluación científica, ética y regulatoria liderada por el país ponente actuará como referencia principal para los demás Estados miembros implicados, reduciendo las duplicidades en el análisis de los expedientes.
Para simplificar las investigaciones en las que se emplean los mismos medicamentos en investigación en diferentes estudios, la regulación habilita la creación de un dossier centralizado del producto. Este expediente principal facilitará la realización de ensayos de registro y la posterior preparación de las solicitudes de autorización de comercialización en territorio comunitario.
Categoría de intervención mínima
La reforma del Reglamento sobre Ensayos Clínicos introduce la categoría de ensayos clínicos de intervención mínima para estudios con medicamentos autorizados en los que el riesgo para la seguridad de los sujetos sea reducido. Estas investigaciones requerirán únicamente una revisión ética previa para su puesta en marcha, lo que reducirá la carga administrativa para los promotores no comerciales y las instituciones académicas.
Por otra parte, la propuesta legislativa exime del requisito de presentar una evaluación de riesgo ambiental a determinadas categorías de medicamentos en investigación de terapia avanzada que contengan o consistan en organismos modificados genéticamente, siempre que presenten un riesgo nulo o insignificante para la salud humana y el medio ambiente. Los promotores deberán incluir una declaración justificativa en su solicitud que será verificada por el Comité de Medicamentos de Uso Humano.
Gobernanza y sandboxes regulatorios
El Dictamen remitido a las comisiones competentes para el fondo —la Comisión de Salud Pública y la Comisión de Industria, Investigación y Energía— respalda la creación de entornos de pruebas regulatorios o sandboxes. Estos espacios controlados permitirán ensayar enfoques innovadores y tecnologías emergentes, incluyendo herramientas de inteligencia artificial aplicadas al diseño de ensayos, la selección de pacientes y el análisis de datos.
La norma encomienda a la Agencia Europea de Medicamentos la elaboración de guías no vinculantes sobre la integración de sistemas de inteligencia artificial a lo largo del ciclo de vida de los medicamentos, en coordinación con el Grupo de Coordinación y Asesoramiento sobre Ensayos Clínicos. Estas directrices abarcarán desde la fase preclínica hasta la farmacovigilancia posterior a la autorización.
Evaluación del impacto en el sector salud
El marco normativo incluye medidas para coordinar la evaluación de estudios combinados que investiguen un medicamento junto con un producto sanitario o un diagnóstico in vitro. Asimismo, la ley establece la armonización de la base legal para el tratamiento de datos personales en ensayos clínicos conforme al Reglamento General de Protección de Datos, fijando salvaguardias específicas para las categorías especiales de datos de salud y genéticos.
El dictamen remitido por la comisión ENVI se integrará en el trabajo parlamentario que lideran las comisiones de Salud Pública e Industria para fijar la posición negociadora del Parlamento Europeo de cara a los trílogos con el Consejo de la Unión Europea.

 Lilisbeth Perestelo:


