
El nuevo modelo español de evaluación de tecnologías sanitarias ha entrado en su fase de aplicación. La entrada en vigor del Real Decreto 415/2026 coincide con los primeros resultados efectivos del Reglamento europeo de HTA y los Joint Clinical Assessment (JCA), mientras continúan la tramitación del proyecto de Ley de los Medicamentos y el desarrollo del futuro Real Decreto de Financiación y Precio de los Medicamentos. El resultado es una arquitectura con más dimensiones de evaluación y nuevos órganos, pero también con cuestiones todavía por resolver sobre su traslado a las decisiones de financiación y acceso.
Ese fue el punto de partida de la primera mesa de la Jornada Post ISPOR 2026, organizada por Diariofarma e ISPOR Spain Chapter, en la que José María López Alemany, director de Diariofarma, situó el debate en la confluencia de esas tres piezas regulatorias. Natividad Calvente, presidenta de ISPOR Spain Chapter, puso el foco en el cambio de paradigma con el que España pretende afrontar una innovación cada vez más compleja y compatibilizar su incorporación con la sostenibilidad.
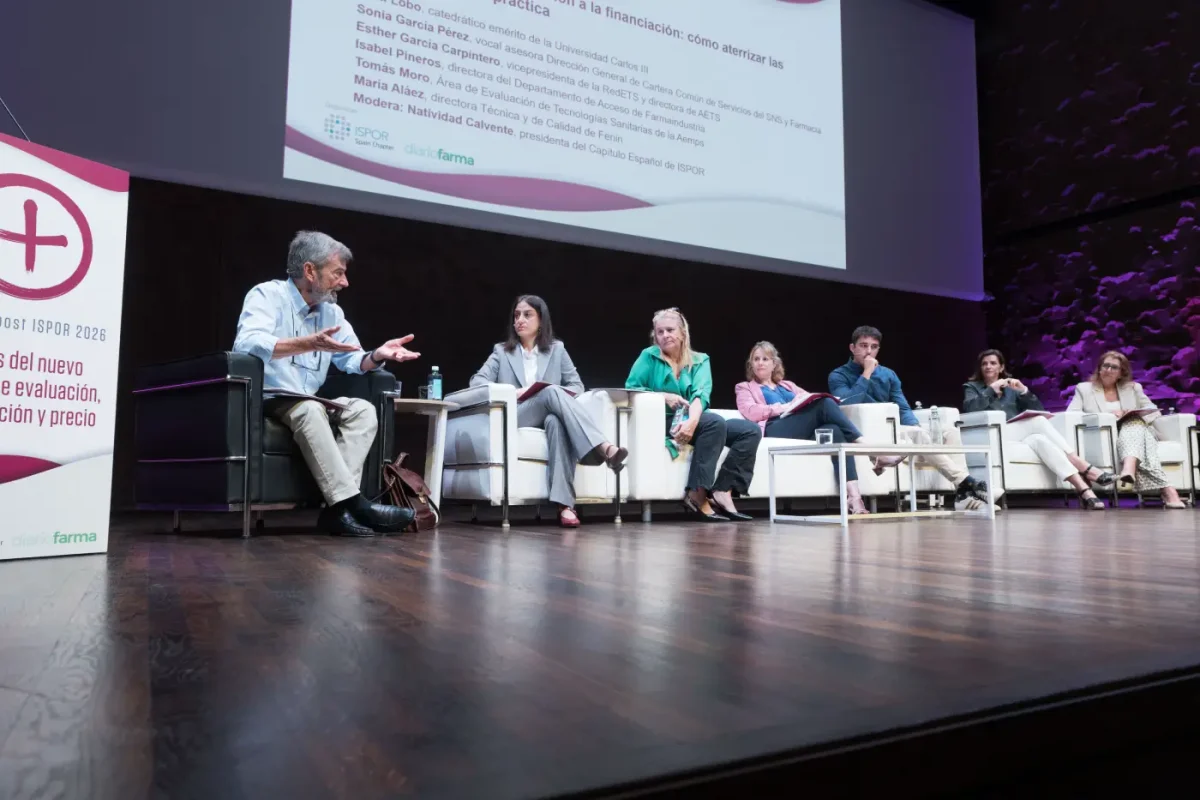
Bajo el título «De la evaluación a la financiación, cómo aterrizar las decisiones en la práctica», Calvente planteó desde el inicio que no se trataba ya de discutir únicamente qué elementos contiene el nuevo modelo, sino de comprobar cómo van a encajar entre sí y qué riesgos pueden aparecer cuando empiecen a funcionar. El objetivo fue analizar si esa mayor complejidad evaluadora podrá traducirse en decisiones más sólidas sin añadir duplicidades ni retrasos.
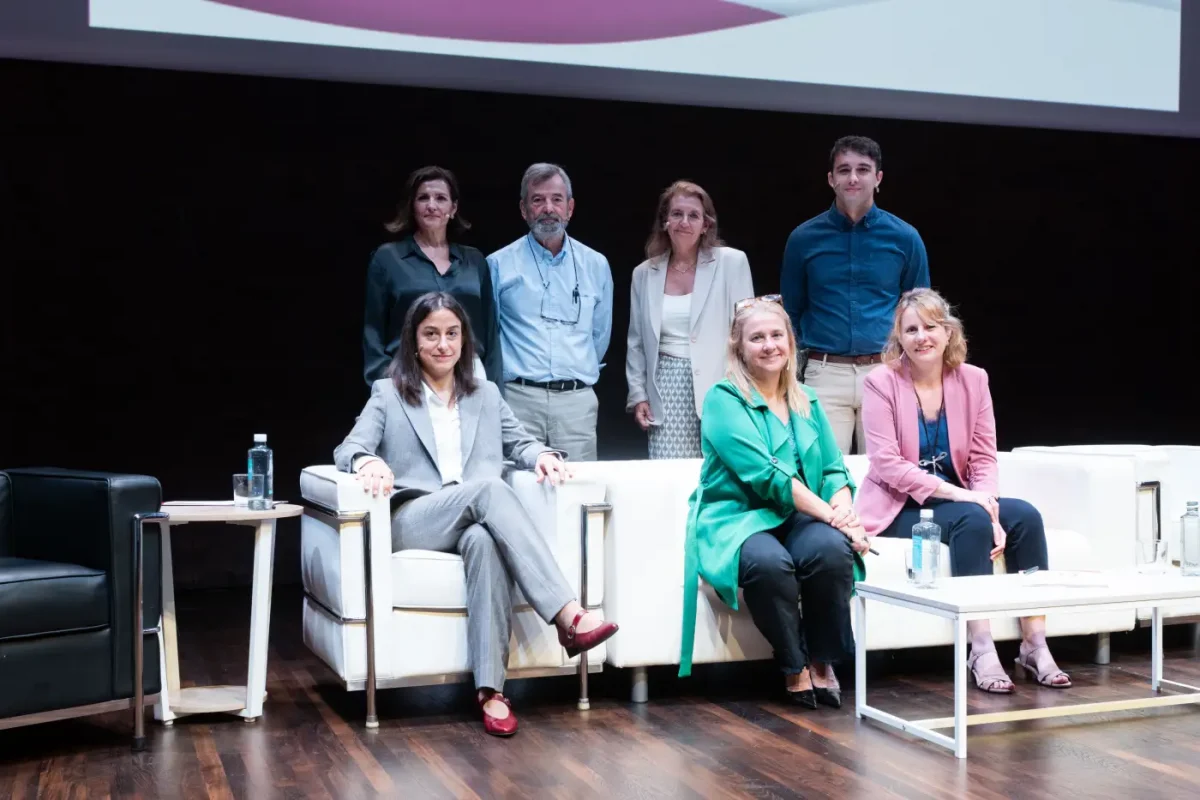
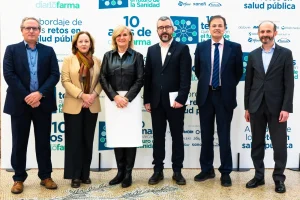
La mesa reunió a Félix Lobo, catedrático emérito de la Universidad Carlos III de Madrid; Sonia García Pérez, vocal asesora de la Dirección General de Cartera Común de Servicios del SNS y Farmacia del Ministerio de Sanidad; Esther García Carpintero, vicepresidenta de RedETS y directora de la Agencia de Evaluación de Tecnologías Sanitarias (AETS); Tomás Moro, del Área de Evaluación de Tecnologías Sanitarias de la Aemps; Isabel Pineros, directora del Departamento de Acceso de Farmaindustria; y María Aláez, directora técnica y de calidad de Fenin. La sesión estuvo moderada por Natividad Calvente.
Una arquitectura que todavía tiene que empezar a funcionar
Natividad Calvente llevó la primera cuestión al funcionamiento de los nuevos órganos y preguntó por el encaje de una estructura todavía por completar. Félix Lobo trasladó algunas de las objeciones formuladas por la Asociación de Economía de la Salud. Sobre el Grupo de Adopción, señaló que “no estaba muy clara su relación con el resto de los elementos de la arquitectura organizativa”. También advirtió de los problemas de eficiencia administrativa que pueden generar órganos muy numerosos encargados de abordar “expedientes concretos muy detallados, de los que hay cientos al año”. A ello añadió una tercera cuestión. “Creemos que el liderazgo del Ministerio de Sanidad se tiene que reforzar más”, afirmó, y relacionó esta posición con el dictamen de la Comisión para la Reconstrucción Social y Económica de 2020.
Desde Farmaindustria, Isabel Pineros incidió tanto en las incógnitas de la nueva estructura como en su encaje con la legislación vigente. Consideró necesaria la reforma, pero advirtió de la dificultad de tramitar una nueva Ley de los Medicamentos mientras el proyecto de real decreto de financiación y precio debe apoyarse todavía en la norma actual. “¿Qué puede contener un proyecto de real decreto que tiene que desarrollar una ley actual pero que no puede hacer referencia a una ley que todavía no está?”, planteó.
Pineros puso como ejemplos el sistema de precios dinámicos y la intervención del precio notificado. “Hay aspectos de este proyecto de real decreto de precio y financiación, desde mi punto de vista, que son inaceptables. No están contemplados en la ley actual”, afirmó. Añadió además dudas sobre la separación entre evaluación, adopción y decisión. “¿Qué diferencia va a haber entre el que adopta y el que decide?”, preguntó, especialmente si en determinadas ocasiones “las personas pueden ser las mismas”.
Sonia García Pérez defendió la necesidad de haber avanzado con el real decreto de evaluación sin esperar a la nueva Ley de los Medicamentos. Recordó que el Reglamento europeo de HTA debía trasladarse al marco español y que ya comenzaban a llegar los primeros JCA. “Si no tuviéramos un real decreto de evaluación de tecnologías sanitarias, nos estaríamos echando las manos a la cabeza diciendo cómo no hemos podido prever cómo se va a trasladar esto a la realidad española”, señaló. Esperar los tiempos de la ley, añadió, podría haber dejado al sistema “sin nada”.
En cuanto al despliegue del modelo, García Pérez situó la constitución del Consejo de Gobernanza como la prioridad inmediata. “Lo primero de todo es montar el Consejo de Gobernanza”, afirmó. A partir de sus orientaciones podrá avanzar el trabajo sobre las guías, que en las áreas con menor experiencia “inevitablemente van a tener que ser guías un poco vivas”. La representante del Ministerio defendió también que “la evaluación tiene que ser independiente”, aunque consideró necesaria una gobernanza estratégica. Admitió que “los órganos son muy numerosos”, pero vinculó esa amplitud a la complejidad de las decisiones y al carácter participativo del modelo. El informe de evaluación y el de adopción permitirán, afirmó, disponer de “una base más sólida para tomar la decisión”.
De los dominios a las guías
Natividad Calvente llevó después la discusión a la metodología. Recordó que el nuevo modelo incorpora, junto a los criterios clínicos y económicos, aspectos éticos, sociales, organizativos, medioambientales y de autonomía estratégica, y preguntó si existe ya una forma definida de medirlos y cómo se actuará mientras se completa ese desarrollo.
Esther García Carpintero rechazó que el sistema parta de cero y recordó que buena parte de los manuales metodológicos de RedETS ya están publicados. El trabajo pendiente pasa por ajustarlos a los nuevos plazos, mientras RedETS y Aemps ya colaboran “para ir todos en un mismo camino”.
Tomás Moro señaló que esa colaboración será especialmente importante para la Aemps en los ámbitos no clínicos, donde esta red acumula mayor experiencia. Según explicó, la evaluación económica ofrece un terreno inicialmente más definido, mientras otros dominios resultan “más complejos y más abstractos”.
Desde Fenin, María Aláez defendió una evaluación amplia porque el valor de una tecnología sanitaria incluye también la reducción de estancias hospitalarias, la prevención de complicaciones, el diagnóstico temprano o la seguridad de pacientes y profesionales. Reclamó “previsibilidad” y “proporcionalidad”, ya que “no todos los expedientes necesitan una evaluación económica completa”. También pidió conocer qué tecnologías serán priorizadas, diálogo temprano con la industria y guías “dinámicas”.
Pineros defendió que “tiene que haber claramente una evaluación que esté separada de la decisión” y reclamó conocer “qué nivel” y “qué volumen de documentación” tendrá que presentar el desarrollador. “¿Qué vamos a hacer una vez que tengamos toda esta evaluación completa, cómo se va a trasladar a la decisión?”, planteó. “La evaluación, si no es para tomar mejor la decisión, no serviría de nada”.
La mayor sofisticación de la evaluación abrió también el debate sobre los tiempos de acceso. Lobo pidió cautela con las comparaciones internacionales porque países como Alemania, Francia o Reino Unido responden a modelos distintos. “La rapidez no es un valor máximo”, señaló. Al mismo tiempo, destacó que los sistemas más consolidados establecen plazos claros y procedimientos acelerados.
En ese debate, Pineros valoró la financiación condicional y provisional, pero reclamó que la vía acelerada no quede necesariamente ligada a la incertidumbre. “No todas las financiaciones aceleradas tienen que ser condicionales”, afirmó. Recordó además que las resoluciones de financiación ya pueden imponer condiciones al laboratorio sin necesidad de esperar al nuevo real decreto.
JCA y PICO, el reto de evitar duplicidades
Esther García Carpintero descartó esa repetición. “No tenemos que volver a repetir la información, no tenemos que volver a pedir el dossier”, afirmó. El JCA debe constituir la base para desarrollar después los dominios no clínicos en España. “Si no conseguimos acelerar, pues entonces no vale nada lo que estamos haciendo y podemos cerrar y volver a empezar”.
Los primeros JCA muestran, no obstante, dificultades que deberán corregirse. Una de ellas afecta a las preguntas PICO y a los comparadores que debe contemplar la evaluación. García Carpintero defendió el papel que pueden desempeñar las consultas científicas previas para anticipar al desarrollador qué evidencia van a requerir los evaluadores.
Tomás Moro explicó que España participa en la elaboración de las preguntas PICO y que la propuesta nacional incorpora la perspectiva de los decisores, los expertos clínicos y los pacientes. Ante una pregunta expresa de Calvente sobre si los PICO utilizados hasta ahora recogen lo solicitado por España en medicamentos, respondió afirmativamente. El problema aparece después en la capacidad de responder a todo lo solicitado. “A veces se piden una serie de comparadores y luego el ensayo clínico no recoge todos los comparadores de todas las preguntas PICO”, señaló.
Moro reconoció que algunos de los JCA iniciales presentan “una cantidad de preguntas PICO compleja”, aunque confió en que la experiencia permita ir sintetizándolos. Parte de esa complejidad procede de la necesidad de incorporar las realidades de los distintos Estados miembros, cuyos estándares de tratamiento y comparadores no siempre coinciden. García Carpintero apuntó particularmente a las diferencias entre países sobre qué tratamientos se utilizan en primera, segunda o tercera línea.
Desde el Ministerio de Sanidad, Sonia García Pérez puso el acento en la decisión española de incorporar directamente el resultado europeo. “No se trata simplemente de que no tengamos más remedio que adoptar el JCA”, señaló. A su juicio, que el real decreto deje establecido cómo se trasladará al procedimiento nacional ofrece “predictibilidad para la industria” y puede aportar “agilidad en los procedimientos”, frente a otros Estados miembros que todavía no han definido cómo integrarán las evaluaciones conjuntas. Añadió que el nuevo marco permite también iniciar conversaciones sobre financiación y precio antes de disponer del Código Nacional.
La industria coincidió en la necesidad de evitar duplicidades, aunque planteó cuestiones sobre cómo anticipar el trabajo nacional. María Aláez consideró que uno de los aspectos positivos del real decreto es precisamente su alineación con el reglamento europeo y defendió que, una vez realizada la evaluación clínica común, los recursos puedan concentrarse en analizar el impacto de la tecnología en el contexto español. También reclamó una participación temprana que permita incorporar las particularidades nacionales en la definición del PICO.
Pineros añadió una demanda concreta. Farmaindustria considera que conocer el PICO propuesto por España permitiría al desarrollador preparar con antelación la documentación correspondiente al resto de los dominios nacionales. “Sería de una enorme utilidad conocer cuál es la pregunta PICO que se ha presentado por parte de España”, afirmó, con el objetivo de aprovechar el tiempo de la evaluación europea y avanzar paralelamente en el expediente nacional.
La definición de los PICO incorpora también la participación de los pacientes, aunque las primeras experiencias evidencian dificultades operativas. Raquel Sánchez explicó desde el público que los plazos son “cortísimos” y que, ante la llegada de varias consultas en poco tiempo, las organizaciones tienen que identificar además al paciente adecuado para poder responder.
Resultados en salud para gestionar la incertidumbre
El último tramo de la mesa se dirigió a los acuerdos ligados a resultados en salud y por qué, frente a estos modelos, las administraciones recurren con frecuencia a acuerdos financieros más sencillos de gestionar.
Sonia García Pérez diferenció entre medir resultados en salud y utilizarlos necesariamente para determinar el pago de los medicamentos. “Los resultados en salud hay que medirlos” de forma sistemática, señaló, no solo por razones de financiación, sino también para optimizar los tratamientos. Su vinculación al pago debería reservarse, a su juicio, a medicamentos con características concretas y variables “duras”, no subjetivas y registradas habitualmente en la práctica clínica. Sanidad reconoce además que algunos acuerdos se han vuelto “demasiado complejos” para su gestión en los hospitales y plantea avanzar hacia mecanismos más sencillos y revisables.
Félix Lobo pidió “prudencia” ante unos instrumentos que se utilizan precisamente cuando existe incertidumbre. Entre las dificultades señaló la generación de evidencia y, especialmente, la posibilidad de que los resultados posteriores sean desfavorables cuando el medicamento ya está financiado y disponible, momento en el que “es muy difícil dar marcha atrás”. Pese a ello, defendió no renunciar a estos acuerdos y confió en que la mejora de los sistemas de información facilite su seguimiento.
Desde la experiencia autonómica, Ana Clopés, presente en el público como participante en la segunda mesa, reclamó que el real decreto de financiación y precio profundice en un marco metodológico que permita definir qué tipo de acuerdo debe utilizarse en cada situación, especialmente ante escenarios de alta incertidumbre. Frente a la percepción de un menor uso de estos acuerdos, aseguró que su número está creciendo y recordó que “toda terapia avanzada se incluye con un esquema de pago por resultados”. Clopés subrayó además que las comunidades autónomas son “responsables de monitorizar los resultados en salud” de la población que atienden. Cataluña, explicó, cuenta desde hace años con registros de pacientes y tratamientos y ya avanza en “la automatización del flujo de información y de carga de información”.
Jon Iñaki Betolaza explicó que el País Vasco trabaja para orientar toda su organización hacia los resultados en salud y defendió que el análisis debe centrarse en cómo cada sistema lleva ese objetivo a la práctica. Destacó además la colaboración con el Ministerio de Sanidad en la organización de las oficinas del dato. Sobre los acuerdos de pago por resultados, recordó que son “una negociación entre partes” y que, en ocasiones, “la contraparte no quiere saber nada de los resultados en salud”. Relató incluso situaciones con un único oferente y una elevada necesidad clínica en las que la negociación se prolongó durante meses hasta conseguir un esquema que permitiera comprobar si los resultados observados en investigación se trasladaban a la práctica real. “La Administración estamos en pro de los pacientes”, concluyó.

 Lilisbeth Perestelo:


